一、软件简介
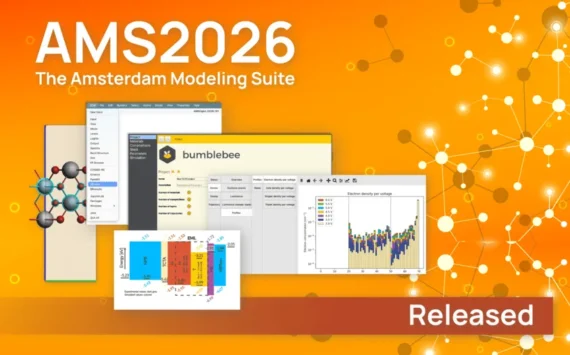
Amsterdam Modeling Suite 2026.103(简称AMS 2026.103)是一款专业的计算化学与材料模拟软件套件,由SCM公司开发,主要面向高校科研机构、化学实验室、材料研发部门以及工业研发人员。
Amsterdam Modeling Suite集成了量子化学计算、密度泛函理论(DFT)、分子动力学(MD)、反应力场模拟、分子性质预测、材料结构分析和热力学计算等多种科学计算工具。用户可以利用软件对分子、原子、晶体、表面、催化剂以及复杂材料体系进行建模和数值模拟,从微观层面研究物质的结构、能量、反应机理及物理化学性质。
AMS采用模块化软件架构,将多种计算引擎、图形用户界面、数据分析工具和Python自动化环境整合在统一平台中。用户可以通过可视化界面构建分子和材料结构、设置计算参数、提交计算任务,并对计算结果进行分析,也可以通过命令行和Python脚本建立自动化计算流程。
Amsterdam Modeling Suite主要包含以下计算模块:
-
ADF:基于密度泛函理论的分子电子结构计算程序。
-
BAND:用于周期性体系和固体材料电子结构计算的程序。
-
DFTB:基于密度泛函紧束缚理论的近似量子化学计算程序。
-
MOPAC:半经验量子化学计算程序。
-
ReaxFF:用于化学反应和反应性分子动力学模拟的反应力场程序。
-
COSMO-RS:用于流体热力学性质和相平衡预测的计算工具。
-
Quantum ESPRESSO:用于周期性材料计算的平面波DFT接口。
-
ML Potential:基于机器学习原子间势的材料和分子模拟工具。
-
Force Field:用于分子力场和经典分子模拟的计算工具。
AMS 2026系列重点加强了机器学习势函数、复杂分子体系模拟、电子结构计算以及多尺度模拟工作流。2026.103则属于2026系列的维护更新版本,在软件稳定性、计算引擎、可视化工具和Python接口方面进行了多项修复与优化。
该软件广泛应用于计算化学、催化科学、无机材料、半导体、能源材料、电池研究、高分子科学、生物分子、纳米材料和OLED器件研发等领域。
说明:网盘只含Linux版,不含Windows和Mac版
二、主要功能
1. 量子化学计算与电子结构分析
Amsterdam Modeling Suite提供多种量子化学计算方法,可用于研究分子和材料体系的电子结构、化学键、分子轨道及能量变化。
通过ADF、BAND、DFTB和MOPAC等计算引擎,用户可以根据研究对象和计算精度需求选择不同的计算方法。
主要功能包括:
-
密度泛函理论(DFT)计算。
-
分子轨道和电子密度分析。
-
单点能量计算。
-
分子结构优化。
-
电荷分布和自旋密度分析。
-
化学键和电子相互作用分析。
-
激发态及电子跃迁计算。
-
周期性材料电子结构分析。
-
能带结构和态密度计算。
-
相对论效应和重元素电子结构研究。
ADF特别适合分子体系、过渡金属配合物和重元素化学研究,而BAND主要面向晶体、表面和周期性材料体系。
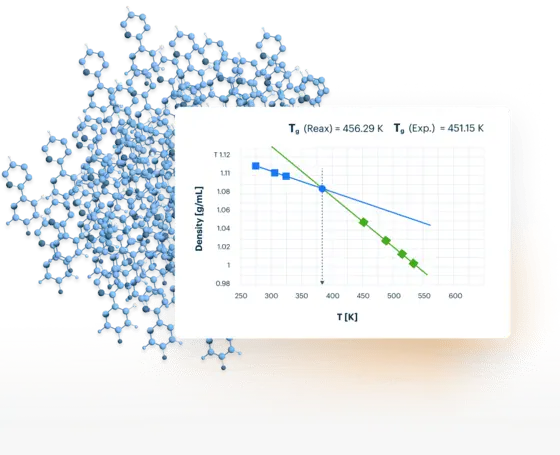
2. ADF分子建模与密度泛函计算
ADF是Amsterdam Modeling Suite的核心计算程序之一,主要用于分子体系的电子结构和化学性质研究。
其采用密度泛函理论及相关量子化学方法,可以处理多种复杂分子和金属配合物体系。
主要功能包括:
-
分子几何结构优化。
-
分子总能量计算。
-
电子密度和分子轨道分析。
-
化学键及成键相互作用分析。
-
分子电荷和自旋分布分析。
-
振动频率和红外光谱计算。
-
NMR核磁共振性质计算。
-
紫外可见光谱及激发态分析。
-
自旋轨道耦合计算。
-
过渡金属及重元素体系模拟。
ADF适用于催化反应机理研究、配位化学、光谱分析、有机金属化学和分子材料设计。
3. BAND周期性材料计算
BAND是面向周期性体系的电子结构计算模块,主要用于晶体、固体材料、表面和低维材料的量子化学模拟。
与主要针对孤立分子体系的ADF不同,BAND能够处理具有周期性边界条件的材料结构。
主要功能包括:
-
晶体结构优化。
-
周期性DFT计算。
-
电子能带结构分析。
-
态密度(DOS)计算。
-
表面和吸附体系研究。
-
晶体电子密度分析。
-
磁性材料计算。
-
化学吸附和表面反应研究。
-
固体材料电子性质预测。
该模块适用于半导体、催化剂、无机晶体、金属材料和纳米材料等研究领域。
4. DFTB与MOPAC快速量子化学计算
AMS集成DFTB和MOPAC两类近似量子化学计算工具,适用于需要兼顾计算速度和化学描述能力的研究任务。
DFTB通过密度泛函紧束缚方法降低计算成本,可用于较大分子和周期性体系的模拟。
MOPAC则提供多种半经验量子化学计算方法,适用于分子结构、能量及反应性质研究。
主要功能包括:
-
大型分子结构优化。
-
分子能量计算。
-
分子动力学模拟。
-
电荷分布分析。
-
分子轨道分析。
-
周期性结构计算。
-
化学反应初步筛选。
-
分子构象研究。
对于包含大量原子的体系,可以根据计算目标选择合适的近似计算方法,以提高整体计算效率。
5. ReaxFF反应力场模拟
ReaxFF是AMS中用于反应性分子动力学模拟的重要计算引擎,可以描述化学反应过程中化学键的形成与断裂。
与传统固定键力场不同,ReaxFF能够根据原子间距离和局部环境动态计算键级,从而模拟复杂化学反应。
主要功能包括:
-
化学键形成与断裂模拟。
-
反应路径研究。
-
高温化学反应模拟。
-
分子动力学计算。
-
材料热分解研究。
-
催化反应模拟。
-
氧化和还原反应分析。
-
固体表面化学反应。
-
多组分反应体系模拟。
ReaxFF适用于燃烧化学、催化材料、能源材料、聚合物降解、界面反应和材料热稳定性研究。
6. 机器学习原子间势计算
机器学习势函数(ML Potential)是AMS 2026系列的重要升级方向。
传统第一性原理计算通常具有较高的计算成本,而机器学习势函数可以通过训练数据学习原子结构与能量、力之间的关系,在保持较好预测能力的同时提高计算效率。
AMS 2026扩展了机器学习势函数的模型支持范围,整合了多种新一代模型。
主要功能包括:
-
机器学习原子间势计算。
-
分子结构预优化。
-
分子构象筛选。
-
大规模原子体系模拟。
-
催化材料结构研究。
-
生物分子模拟。
-
聚合物材料计算。
-
金属配合物研究。
-
晶体和无机材料模拟。
-
主动学习和势函数训练。
2026系列引入并扩展了eSEN、MACE和UMA等模型家族,支持更广泛的分子和材料体系。
部分机器学习势函数支持GPU加速,可以用于提高大规模结构筛选和分子模拟的计算效率。
7. 分子动力学模拟
AMS提供完整的分子动力学计算工作流,可用于研究原子和分子随时间变化的运动行为。
通过不同计算引擎,用户可以进行经典分子动力学、反应性分子动力学以及基于量子化学方法的分子动力学研究。
主要功能包括:
-
原子运动轨迹模拟。
-
温度和压力控制。
-
分子体系结构演化分析。
-
扩散系数计算。
-
均方位移(MSD)分析。
-
时间相关函数(ACF)分析。
-
化学反应过程研究。
-
约束条件设置。
-
周期性边界条件模拟。
-
轨迹数据可视化。
该功能适用于液体、气体、固体、界面材料和复杂化学反应体系研究。
8. COSMO-RS热力学性质预测
COSMO-RS是AMS中用于预测流体热力学性质的重要模块,可以结合分子表面屏蔽电荷信息研究复杂混合物的热力学行为。
该模块能够帮助研究人员在实验之前筛选溶剂、预测混合物性质和分析相平衡。
主要功能包括:
-
液体混合物热力学性质预测。
-
活度系数计算。
-
溶解度预测。
-
蒸气压分析。
-
液液平衡计算。
-
气液平衡研究。
-
溶剂筛选。
-
多组分混合物分析。
-
聚合物和离子液体相关研究。
2026系列进一步增强了多组分体系的处理能力,并引入液液平衡系线求解和混溶稳定性分析等功能。
9. OLED材料与多尺度模拟
AMS提供面向有机发光二极管(OLED)材料研究的计算工具,并与Bumblebee器件模拟工作流进行集成。
用户可以将分子级计算与器件级模拟结合起来,研究材料结构、载流子行为及器件性能之间的关系。
主要功能包括:
-
OLED材料分子性质计算。
-
激子相关性质分析。
-
激子扩散和淬灭研究。
-
载流子复合分析。
-
器件瞬态行为研究。
-
OLED材料沉积模拟。
-
器件老化和降解分析。
-
多尺度计算结果整合。
适用于有机半导体、OLED发光材料和新型显示器件研发。
10. VASP与外部计算程序集成
AMS支持与外部科学计算软件进行工作流集成,其中包括VASP和Zacros等工具。
2026系列增强了与VASP 6.4的工作流集成能力,方便用户将不同计算方法结合起来。
主要功能包括:
-
外部计算任务管理。
-
VASP计算工作流集成。
-
结构和计算结果交换。
-
Python脚本自动化控制。
-
主动学习工作流。
-
材料结构优化与分析。
-
不同计算程序之间的数据传递。
需要注意,VASP属于外部软件,并非AMS安装包自带的完整计算引擎,实际使用需要具备相应的软件安装环境和授权。
11. Python脚本与自动化计算
AMS集成Python开发环境和PLAMS自动化框架,支持将图形界面中的计算任务转化为可重复执行的脚本工作流。
主要功能包括:
-
Python脚本控制计算任务。
-
自动生成计算输入文件。
-
批量提交分子计算任务。
-
自动读取和处理计算结果。
-
参数扫描和结构筛选。
-
自动化分子动力学分析。
-
机器学习势函数工作流。
-
外部软件接口调用。
-
数据分析和结果可视化。
对于需要处理大量分子结构、材料体系或重复计算任务的科研人员,Python自动化功能能够显著减少人工操作。
12. 可视化建模与结果分析
AMS提供集成式图形用户界面,主要通过以下工具完成建模、计算管理和结果分析:
| 工具名称 | 主要用途 |
|---|---|
| AMSinput | 分子和材料结构构建、计算参数设置 |
| AMSjobs | 计算任务提交、监控和管理 |
| AMSview | 三维结构、分子轨道及电子密度可视化 |
| AMSmovie | 分子动力学轨迹、振动模式和反应过程分析 |
| AMSbands | 能带结构及相关电子性质分析 |
| AMSspectra | 光谱及相关计算结果分析 |
| AMSlevels | 分子能级和电子能级可视化 |
| AMSreport | 计算报告和结果整理 |
通过统一的图形界面,用户可以完成从结构构建到计算结果分析的完整科研工作流程,不必完全依赖命令行操作。
三、系统要求
Amsterdam Modeling Suite 2026.103支持Windows、Linux和macOS平台,能够运行在普通工作站、科研计算服务器以及高性能计算集群上。
软件对处理器指令集、内存容量和图形环境有一定要求。特别是进行大型分子体系、周期性材料和分子动力学计算时,硬件配置会直接影响计算效率。
1. 操作系统要求
| 操作系统 | 系统要求 |
|---|---|
| Windows | Windows 10 / Windows 11 64位 |
| Linux | 64位Linux发行版 |
| macOS | macOS 13.2及更新版本 |
| Linux运行库 | GLIBC 2.28或更高版本 |
| 处理器架构 | x86-64或Apple Silicon ARM64 |
Linux平台可使用Ubuntu 20.04及更新版本、Debian 10及更新版本、Rocky Linux 8、AlmaLinux 8、RHEL 8及更新版本等系统。
macOS版本仅支持Apple Silicon处理器,不再支持Intel处理器Mac。
2. 最低硬件配置
| 硬件项目 | 最低配置 |
|---|---|
| 处理器 | 64位CPU,支持AVX2指令集 |
| 内存 | 2GB |
| 硬盘空间 | 6GB可用空间 |
| 显卡 | 支持OpenGL 1.4 |
| 系统架构 | 64位操作系统 |
以上为官方列出的绝对最低硬件要求,仅适合基础运行和简单计算任务,不代表能够流畅处理复杂科研计算。
3. 推荐硬件配置
| 硬件项目 | 推荐配置 |
|---|---|
| 处理器 | Intel Core i5或更高性能处理器 |
| AMD处理器 | Ryzen、Threadripper或EPYC系列 |
| 内存 | 8GB或以上 |
| 硬盘 | 250GB SSD或更大容量 |
| 显卡 | 支持OpenGL 3.2 |
| 处理器指令集 | AVX2或AVX-512 |
对于大型分子体系、复杂材料计算以及长时间分子动力学模拟,建议配置更高性能的多核心处理器和32GB以上内存。
4. 不同平台兼容性说明
-
Windows版本支持Intel和AMD 64位处理器。
-
Linux版本支持Intel及AMD x86-64处理器。
-
macOS版本要求Apple Silicon M1及更新芯片。
-
Windows和Linux暂不支持Qualcomm Snapdragon等ARM64处理器。
-
Linux需要满足GLIBC 2.28或更高版本。
-
并行计算需要根据安装版本配置相应的MPI运行环境。
5. 并行计算环境
AMS支持MPI并行计算,可以利用多核处理器和计算集群提高部分计算任务的运行效率。
不同系统提供不同的并行计算发行版本:
-
Windows:Microsoft MPI。
-
Linux:Intel MPI、OpenMPI等。
-
macOS:OpenMPI。
对于科研服务器和高性能计算集群,建议根据处理器架构、MPI环境和数学计算库选择对应的安装版本。
四、更新内容
Amsterdam Modeling Suite 2026.103于2026年5月4日发布,属于AMS 2026系列的第三个维护版本。该版本主要针对计算引擎、结构处理、任务管理、结果分析和图形界面进行了修复与优化。
官方发行说明:https://www.scm.com/news/ams2026-released/
1. AMSview可视化工具优化
-
修复快捷菜单中重复出现分隔线的问题。
-
优化可视化工具的菜单显示。
-
改进模型结果查看时的界面体验。
2. AMSinput计算输入模块修复
-
修复退出AMSinput时可能发生的程序崩溃问题。
-
改进晶体结构切割功能。
-
修复部分晶胞只有一个原子时,晶体切片无法自动选择参考原子的问题。
-
优化输入结构处理和计算参数设置的稳定性。
3. AMSjobs任务管理优化
-
修复计算任务状态信息可能丢失的问题。
-
改进任务运行状态的记录与显示。
-
修复读取计算任务注释时可能出现的卡顿问题。
-
优化计算任务重新运行时的注释处理。
-
改进远程任务文件传输和任务管理体验。
4. ReaxFF反应力场计算修复
-
修复非周期性计算任务中可能出现的程序崩溃问题。
-
改进ReaxFF反应性模拟的稳定性。
-
优化部分特殊计算场景下的运行表现。
5. DENSF电子密度分析优化
-
修复NCI非共价相互作用分析中的部分伪影问题。
-
改进分子外围区域等值面的显示效果。
-
提高电子密度可视化结果的准确性。
6. ChemicalSystem Python接口修复
-
修复部分无效输入可能引起的内存访问异常。
-
改进原子重新排序操作。
-
修复添加氢原子时可能出现的程序崩溃问题。
-
增强Python化学结构处理接口的稳定性。
7. AMSmovie结果分析优化
-
修复部分计算任务结果读取异常。
-
改进分子动力学结果分析流程。
-
优化计算轨迹和相关数据处理。
8. 机器学习与开发环境改进
-
在安装包中加入适用于AI工具读取的纯文本版文档。
-
将相关文档整合至
$AMSHOME/Doc/text目录。 -
改善Python接口和结构处理工具的使用体验。
-
为自动化科研工作流提供更加便利的文档支持。
9. 其他问题修复
-
修复部分PES探索任务中区域名称大小写处理异常。
-
改进计算任务日志和状态信息管理。
-
优化远程任务操作。
-
修复部分界面菜单和计算参数设置问题。